hematological-system
Progrès majeur en Chine dans le traitement de la bêta-thalassémie sévère grâce à l’édition génomique CRISPR
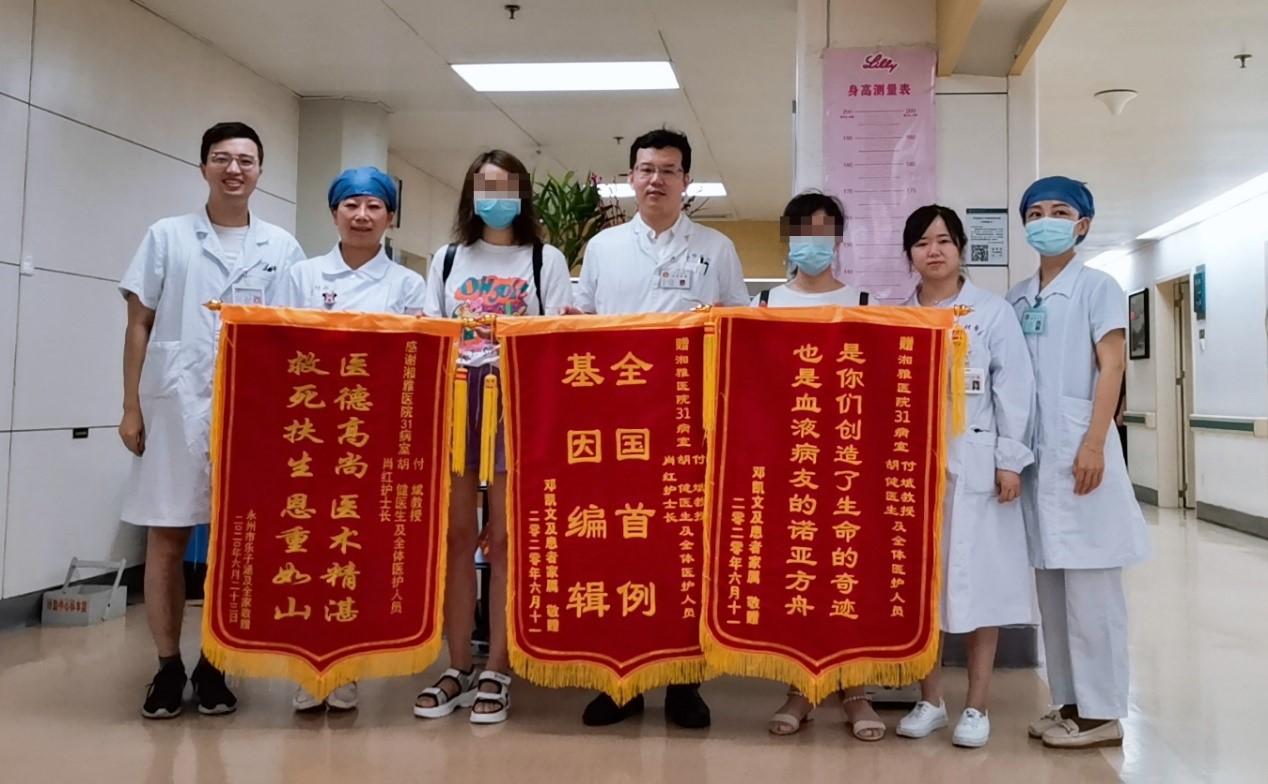
CRISPR gene editing treated children with β0/β0 severe thalassemia have been free from blood transfusion dependence for 3 years, according to the research team, this is also the world's first reported successful clinical result of CRISPR gene editing for the treatment of children with severe thalassemia β0/β0 type.
La thalassémie est l’une des maladies monogéniques héréditaires les plus répandues au monde et touche un grand nombre de personnes à l’échelle mondiale. En Chine, certaines provinces du Sud sont des régions où la thalassémie est particulièrement fréquente. Dans certaines populations, la proportion de porteurs de variants génétiques responsables de la maladie peut dépasser 20 %.
La bêta-thalassémie est l’une des principales formes de cette maladie. Au cours des dernières décennies, les progrès thérapeutiques ont été relativement lents. La greffe de cellules souches hématopoïétiques constitue depuis longtemps une approche susceptible de guérir la bêta-thalassémie. Toutefois, l’allogreffe, qui consiste à utiliser les cellules d’un donneur, peut entraîner des complications à court et à long terme et ne représente donc pas une solution idéale pour tous les patients. Des traitements plus efficaces et plus sûrs sont nécessaires.
Par ailleurs, de nombreux patients atteints de thalassémie ne peuvent pas bénéficier d’une greffe en raison d’une faible tolérance à la procédure, d’un risque élevé de formation d’anticorps ou d’autres facteurs cliniques.
Les progrès de l’édition génomique rendent aujourd’hui possible une nouvelle stratégie thérapeutique : prélever les cellules souches hématopoïétiques du patient, les modifier génétiquement, puis les réinjecter dans son organisme. Cette approche pourrait réduire la dépendance à l’égard d’un donneur et éviter certaines complications associées à l’allogreffe.
Dans le cadre d’une étude clinique de phase I initiée par les investigateurs eux-mêmes (IIT), le professeur Fu Bin, de l’hôpital Xiangya de l’Université du Centre-Sud en Chine, collabore avec Shanghai Bioray Biotechnology. Selon l’équipe de recherche, un enfant atteint d’une bêta-thalassémie sévère de génotype β⁰/β⁰, traité par une approche d’édition génomique CRISPR, n’a plus eu besoin de transfusions sanguines depuis trois ans.
L’équipe indique qu’il s’agirait, à sa connaissance, du premier résultat clinique rapporté dans le monde concernant le traitement par édition génomique CRISPR d’un enfant atteint d’une bêta-thalassémie sévère de génotype β⁰/β⁰. Cette avancée ouvre des perspectives pour le développement de traitements susceptibles de contrôler durablement la maladie, voire d’obtenir une guérison durable après une seule intervention thérapeutique. Toutefois, la confirmation d’une guérison à vie nécessite un suivi clinique plus long et des données supplémentaires.
Comment la thérapie génique peut-elle bénéficier aux patients atteints de maladies hématologiques héréditaires ?
Quelles sont les stratégies thérapeutiques et les avancées les plus récentes de la thérapie génique dans la bêta-thalassémie, l’une des maladies ayant bénéficié relativement tôt de ces nouvelles technologies ? La thérapie génique pourrait-elle progressivement devenir une option thérapeutique majeure contre la thalassémie ?
Le professeur Fu Bin, spécialiste des maladies hématologiques héréditaires, présente son expérience clinique, les résultats de ses recherches sur les traitements innovants et sa vision de l’évolution future de ces thérapies.
Selon le professeur Fu, la thalassémie est causée par des anomalies des gènes de la globine, qui perturbent la synthèse des chaînes de globine et entraînent la destruction ou la mort prématurée des globules rouges, provoquant ainsi une anémie. La diversité des mutations touchant les gènes de la globine explique l’existence de plusieurs formes de thalassémie.
Sur le plan clinique, les deux principales formes sont l’alpha-thalassémie et la bêta-thalassémie. Elles résultent respectivement d’une diminution ou d’une anomalie de la production des chaînes alpha ou bêta de la globine.
La prise en charge de la thalassémie a connu plusieurs étapes. Historiquement, elle reposait principalement sur des transfusions sanguines régulières associées à des traitements chélateurs du fer. Bien que cette approche soit importante, des améliorations restent possibles en matière de résultats cliniques, de qualité de vie, d’espérance de vie, de sécurité et d’observance thérapeutique. Les stratégies de thérapie génique pourraient permettre d’agir directement à l’origine du trouble génétique.
Les principales stratégies de thérapie génique dans la thalassémie
Les stratégies actuelles peuvent être regroupées en trois grandes catégories.
1. La thérapie par remplacement génique
Cette approche consiste à introduire une copie fonctionnelle du gène ou à l’utiliser pour compenser la version anormale présente chez le patient.
2. La thérapie compensatoire
Compte tenu de la complexité du locus des gènes de l’hémoglobine et du fait que tous les mécanismes de sa régulation ne sont pas encore entièrement compris, les chercheurs ont développé une stratégie visant à réactiver l’expression de l’hémoglobine fœtale.
Dans des conditions normales, la production de cette hémoglobine diminue progressivement au cours des trois à six premiers mois suivant la naissance. Sa réactivation peut contribuer à compenser le déficit en hémoglobine adulte. Cette stratégie suscite l’intérêt de plusieurs entreprises en Chine et à l’étranger.
3. La réparation génique
Cette stratégie vise à corriger l’anomalie génétique directement à son emplacement d’origine, à l’aide de techniques d’édition génomique, de recombinaison génétique ou d’autres méthodes apparentées. La réparation précise du gène constitue un objectif de recherche important, mais sa pertinence et sa sécurité comparées à celles d’autres stratégies doivent encore être évaluées dans le cadre du suivi clinique.
Le professeur Fu estime que les approches visant à corriger l’anomalie génétique à sa source pourraient offrir des avantages en matière de durabilité de l’effet thérapeutique, de sécurité et de risque de complications à long terme. Si leur efficacité et leur sécurité sont confirmées, ces méthodes pourraient améliorer les résultats thérapeutiques chez les patients atteints de bêta-thalassémie.
Parallèlement à la thérapie génique, de nouveaux médicaments sont en cours de développement, notamment de petites molécules agissant sur la régulation des globules rouges et des médicaments stimulant leur production. Les options de prise en charge de la maladie se diversifient progressivement. Le professeur Fu considère néanmoins que la thérapie génique pourrait devenir une option prometteuse, tout en soulignant que chaque traitement doit être évalué à la lumière des données cliniques disponibles.
Le traitement développé par le professeur Fu Bin en collaboration avec Shanghai Bioray Biotechnology
Le traitement expérimental repose sur l’utilisation d’un système d’édition génomique pour modifier les cellules souches hématopoïétiques du patient. Après leur modification, ces cellules sont réinjectées dans l’organisme. Elles peuvent ensuite s’auto-renouveler et se différencier afin de reconstituer une population de cellules génétiquement modifiées, dans le but de traiter des maladies du système hématologique.
Selon l’équipe de développement, cette technologie a été conçue pour être plus efficace, plus pratique et plus sûre que certaines approches existantes. Elle présenterait une bonne spécificité de ciblage, un profil de sécurité favorable, un champ d’application étendu et des résultats thérapeutiques prometteurs. L’équipe indique également qu’elle pourrait réduire considérablement les coûts par rapport aux technologies actuelles. Ces avantages doivent toutefois être évalués à partir des études cliniques publiées et d’un suivi à long terme.
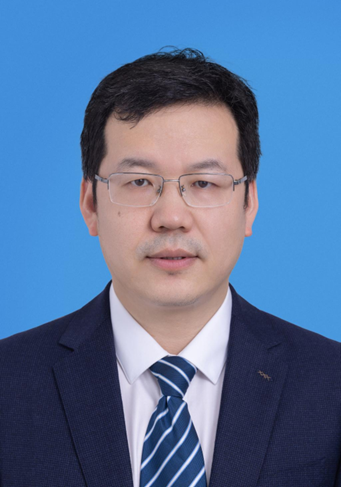
Professeur Fu Bin
Médecin adjoint au service d’hématologie de l’hôpital Xiangya, Université du Centre-Sud, Chine
Vice-président du comité spécialisé dans les maladies rares de la Société de génétique de la province du Hunan.
Président du conseil de l’alliance spécialisée dans les maladies d’insuffisance médullaire de l’hôpital Xiangya.
Responsable du groupe de coopération du Hunan consacré aux maladies d’insuffisance médullaire.
Membre de la branche d’hématologie de l’Association des médecins de la province du Hunan.
Membre du comité spécialisé en hématologie-oncologie de l’Association chinoise de lutte contre le cancer.
Membre du comité consultatif d’experts du groupe de travail chinois sur les syndromes myélodysplasiques et les néoplasies myéloprolifératives.
Que faire ensuite
Pour une conversation sur votre situation, contactez un coordinateur via le formulaire de consultation. N'envoyez pas de dossiers médicaux via le formulaire public.